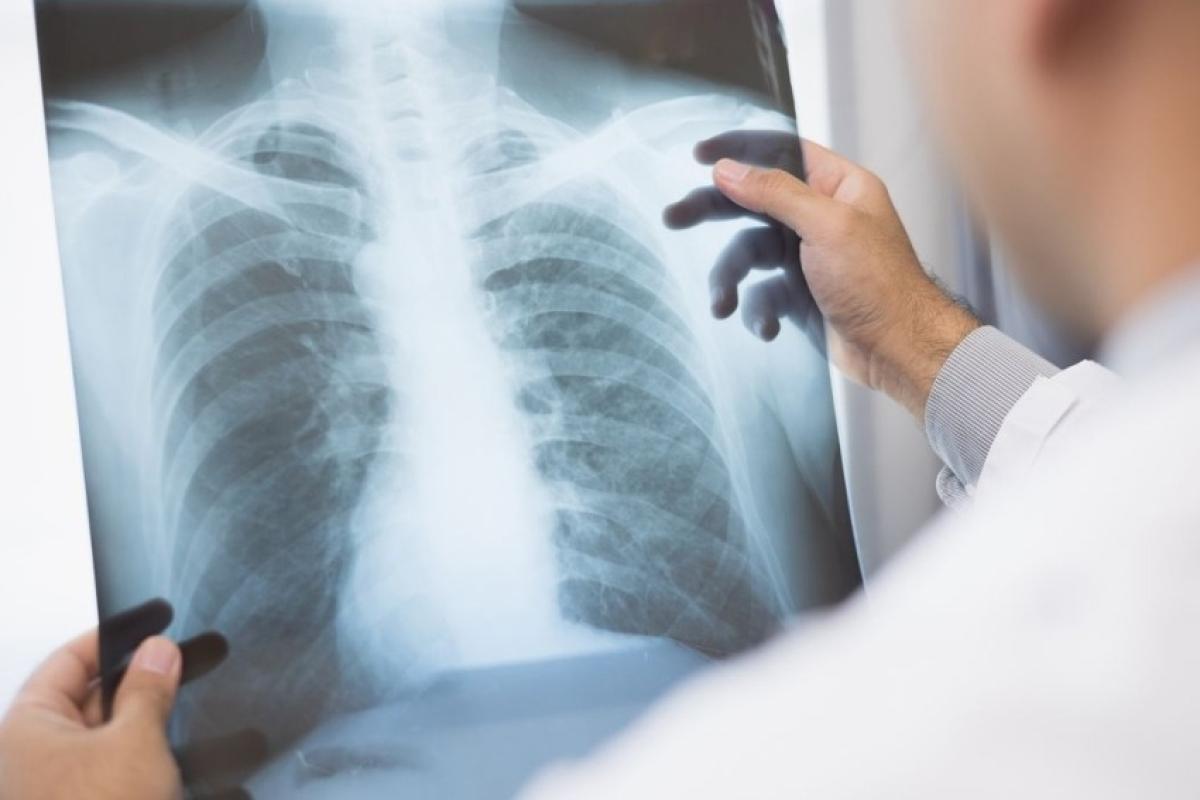
A Agência Nacional de Vigilância Sanitária (Anvisa) aprovou, na segunda-feira (26), o registro do medicamento Cejemly (sugemalimabe), indicado para o tratamento de primeira linha de adultos com câncer de pulmão de células não pequenas metastático. A terapia deve ser utilizada em associação com quimioterapia à base de platina e é destinada a pacientes que não apresentam determinadas alterações genéticas tumorais.
A indicação contempla pacientes sem mutações sensibilizantes do gene EGFR ou alterações genômicas nos genes ALK, ROS1 ou RET. A aprovação foi publicada por meio da Resolução 4.190/2026, no Diário Oficial da União (DOU).
O sugemalimabe é um anticorpo monoclonal que atua no sistema imunológico. O medicamento busca reverter mecanismos que suprimem a resposta imune, restaurando a atividade dos linfócitos T, células que participam da defesa do organismo, e ampliando a capacidade de reconhecer e eliminar células tumorais.
VEJA MAIS :
- Anvisa autoriza Implanon por cinco anos e uso após o parto
- Piracicaba reúne consultas e exames em ação do Outubro Rosa
- 3 milhões de adolescentes estão com vacinação incompleta
Câncer de pulmão de células não pequenas
O câncer de pulmão de células não pequenas representa aproximadamente 80% a 85% dos casos da doença. Esse tipo de tumor frequentemente é diagnosticado em estágios avançados, quando as possibilidades de tratamento podem ser mais limitadas.
No Brasil, o câncer de pulmão está entre as principais causas de mortalidade por neoplasias. A aprovação de novas opções terapêuticas amplia as alternativas disponíveis para o tratamento de pacientes que atendam aos critérios de indicação do medicamento.
A utilização do Cejemly, no entanto, depende da avaliação médica, que considera as características do tumor, as condições clínicas do paciente e os tratamentos mais adequados para cada caso.
Análise do registro
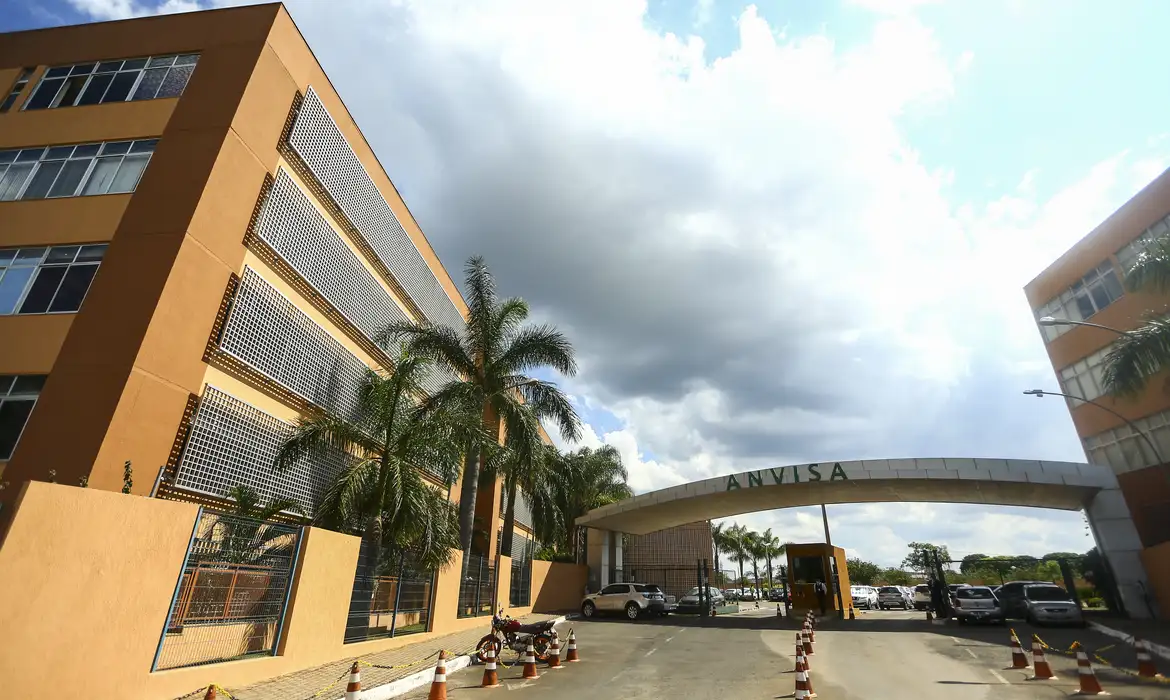
De acordo com a Anvisa, o pedido de registro passou por um procedimento otimizado de análise, com utilização parcial de ferramentas de reliance regulatório, conforme a Instrução Normativa 289/2024. Esse mecanismo permite considerar avaliações realizadas por outras autoridades reguladoras em determinadas etapas do processo.
A Agência Europeia de Medicamentos (EMA) foi a Autoridade Regulatória Estrangeira Equivalente considerada na análise. A avaliação também ocorreu no âmbito do projeto de análise otimizada da Gerência de Produtos Biológicos (GPBIO), dentro da Força-Tarefa de 2026 para análise de registros.
A aprovação do registro autoriza a comercialização do medicamento conforme as condições estabelecidas pela agência reguladora. A disponibilidade efetiva do produto no mercado depende de etapas posteriores, incluindo a estratégia comercial da empresa responsável.